I. Đại cương
– Xơ phổi (pulmonary fibrosis) là kiểu tổn thương của nhiều bệnh phổi mô kẽ, đặc trưng bởi sự tích tụ quá mức chất nền ngoại bào trong mô kẽ phổi, gây biến dạng cấu trúc, giảm độ giãn nở của phổi và cản trở trao đổi khí; bệnh có thể tiến triển đến suy hô hấp nhưng diễn tiến khác nhau tùy nguyên nhân và người bệnh.
– Dịch tễ:
+ IPF chủ yếu gặp ở người lớn tuổi. Trong tổng quan hệ thống và phân tích gộp 26 nghiên cứu, trung vị tuổi trung bình của các đoàn hệ là 70; tỷ lệ nam có trung vị 58%, dao động 34–73%.
+ Phân tích gộp năm 2025 ước tính tỷ lệ mắc mới IPF toàn cầu là 5,8 (KTC 95%: 4,8–6,8) ca/100.000 người/năm; tỷ lệ hiện mắc là 17,7 (KTC 95%: 14,0–21,5)/100.000 người.
+ Ước tính thay đổi theo khu vực: tỷ lệ mắc mới lần lượt khoảng 9,0 ở Bắc Mỹ, 5,1 ở châu Âu và 4,4 ở châu Á; tỷ lệ hiện mắc tương ứng khoảng 27,2, 14,6 và 14,8/100.000 người. Dị biệt giữa các nghiên cứu rất lớn do khác nhau về quần thể, định nghĩa ca bệnh và phương pháp xác định bệnh.
– Phân loại:
+ Xơ phổi vô căn (idiopathic pulmonary fibrosis, IPF) là bệnh phổi mô kẽ xơ hóa tiến triển không rõ nguyên nhân sau khi đã loại trừ các nguyên nhân đã biết. Viêm phổi kẽ thông thường (usual interstitial pneumonia, UIP) là kiểu hình hình ảnh học hoặc mô bệnh học, không đồng nghĩa với chẩn đoán IPF. “Viêm xơ phế nang vô căn” (cryptogenic fibrosing alveolitis) là tên gọi lịch sử, hiện không phải thuật ngữ ưu tiên. IPF có tiên lượng xấu nhưng diễn tiến thay đổi; thuốc chống xơ hóa như pirfenidone và nintedanib có thể làm chậm suy giảm chức năng phổi.
+ Xơ phổi do nguyên nhân xác định, trước đây thường gọi là xơ phổi thứ phát, có thể liên quan đến bệnh mô liên kết như xơ cứng bì hoặc viêm khớp dạng thấp; phơi nhiễm nghề nghiệp, bệnh bụi phổi, viêm phổi quá mẫn, thuốc, xạ trị, bệnh phổi liên quan hút thuốc hoặc di chứng sau một số nhiễm trùng nặng. Bệnh phổi mô kẽ (interstitial lung disease, ILD) là thuật ngữ bao quát nhóm bệnh này; “bệnh nhu mô phổi lan tỏa” (diffuse parenchymal lung disease, DPLD) là thuật ngữ từng được dùng gần nghĩa nhưng không hoàn toàn đồng nhất trong mọi tài liệu.

II. Sinh lý bệnh
– Cơ chế bệnh sinh: IPF được cho là liên quan đến tổn thương lặp lại của biểu mô phế nang và quá trình sửa chữa bất thường ở người có cơ địa nhạy cảm, dẫn đến hoạt hóa nguyên bào sợi và lắng đọng quá mức chất nền ngoại bào; bệnh không đơn thuần là viêm phế nang kéo dài.
– Đặc điểm mô bệnh học:
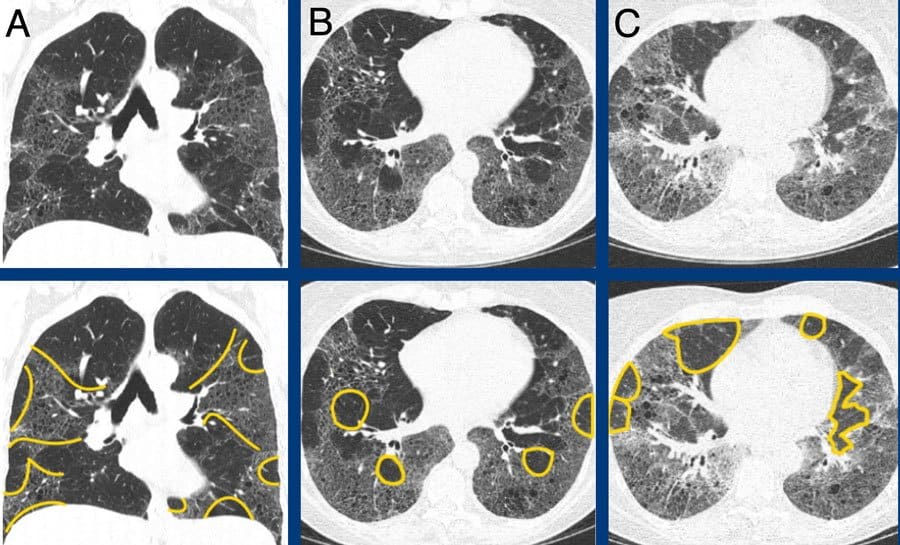
+ UIP có tính không đồng nhất về không gian và thời gian; các vùng xơ hóa thường xen kẽ với vùng nhu mô tương đối bảo tồn, ưu thế dưới màng phổi và cạnh vách.
+ Có thể thấy các ổ nguyên bào sợi (fibroblast foci) cạnh vùng xơ hóa giàu collagen.
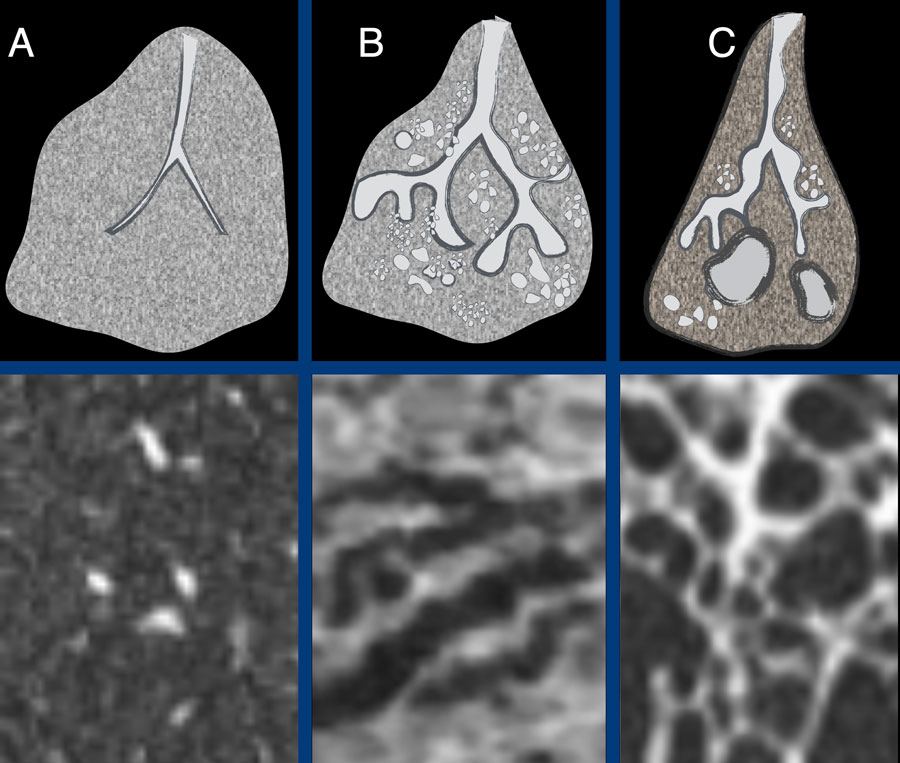
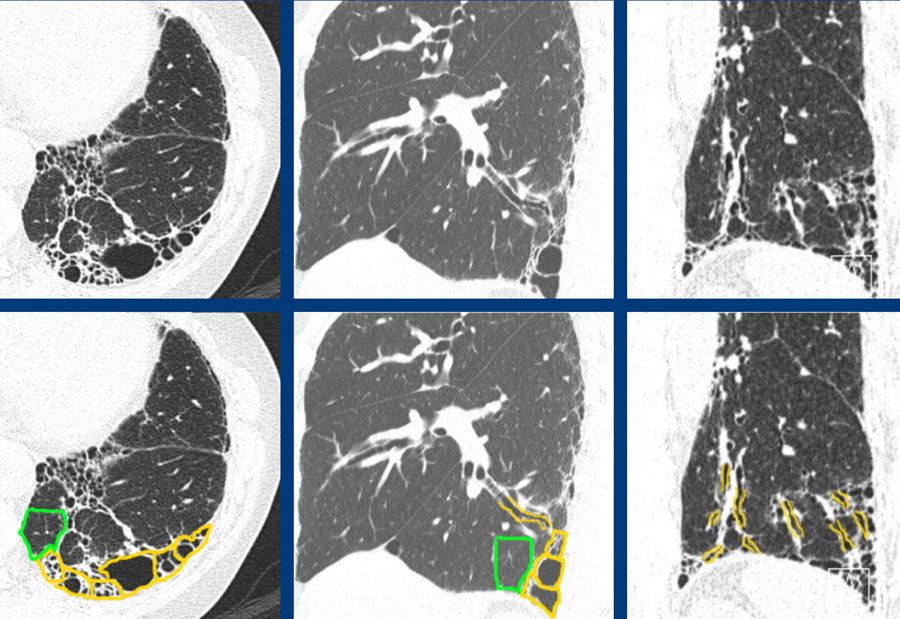
+ Khi cấu trúc phổi bị tái cấu trúc nặng, có thể hình thành các khoang dạng tổ ong (honeycombing), thành xơ và thường được lót bởi biểu mô kiểu tiểu phế quản (bronchiolization). Mức độ tổn thương thay đổi giữa các vùng phổi.
III. Đặc điểm lâm sàng
– Triệu chứng và dấu hiệu:
+ Thường gặp khó thở tăng dần khi gắng sức và ho khan kéo dài.
+ Ran nổ mịn thì hít vào ở hai đáy phổi thường gặp; ngón tay dùi trống có thể xuất hiện nhưng không đặc hiệu.
+ Mệt mỏi và sụt cân có thể gặp, nhất là khi bệnh tiến triển; đau ngực và khó chịu là biểu hiện không đặc hiệu.
– Chức năng phổi:
+ Kết quả có thể còn bình thường ở giai đoạn nhẹ.
+ Thường có rối loạn thông khí hạn chế, với giảm dung tích sống gắng sức và tổng dung tích phổi. Thể tích cặn có thể tương đối được bảo tồn; khí phế thũng phối hợp có thể làm thay đổi kiểu rối loạn thông khí.
+ Khả năng khuếch tán carbon monoxide thường giảm, đôi khi từ giai đoạn sớm nhưng không đặc hiệu; giảm bão hòa oxy khi gắng sức có thể gặp.
– Yếu tố liên quan:
+ Hút thuốc có liên quan đến IPF nhưng không đặc hiệu. Tỷ lệ người bệnh có tiền sử hút thuốc được báo cáo khoảng 60% trong một số quần thể, thay đổi theo định nghĩa ca bệnh và không thể áp dụng đồng nhất cho mọi nhóm bệnh nhân.
+ Tiền sử gia đình mắc xơ phổi gợi ý yếu tố nhạy cảm di truyền; một số đoàn hệ đa trung tâm ghi nhận tiền sử này ở khoảng 20–25% bệnh nhân IPF, nhưng tỷ lệ thay đổi theo quần thể và cách xác định tiền sử gia đình.
+ Trào ngược dạ dày–thực quản có thể đồng mắc với IPF, nhưng chưa xác lập được đây là nguyên nhân hoặc yếu tố tiên lượng độc lập. Hướng dẫn ATS/ERS/JRS/ALAT năm 2022 khuyến nghị không dùng thuốc kháng acid hoặc phẫu thuật chống trào ngược chỉ với mục tiêu điều trị IPF.
IV. Tiểu thùy phổi thứ cấp
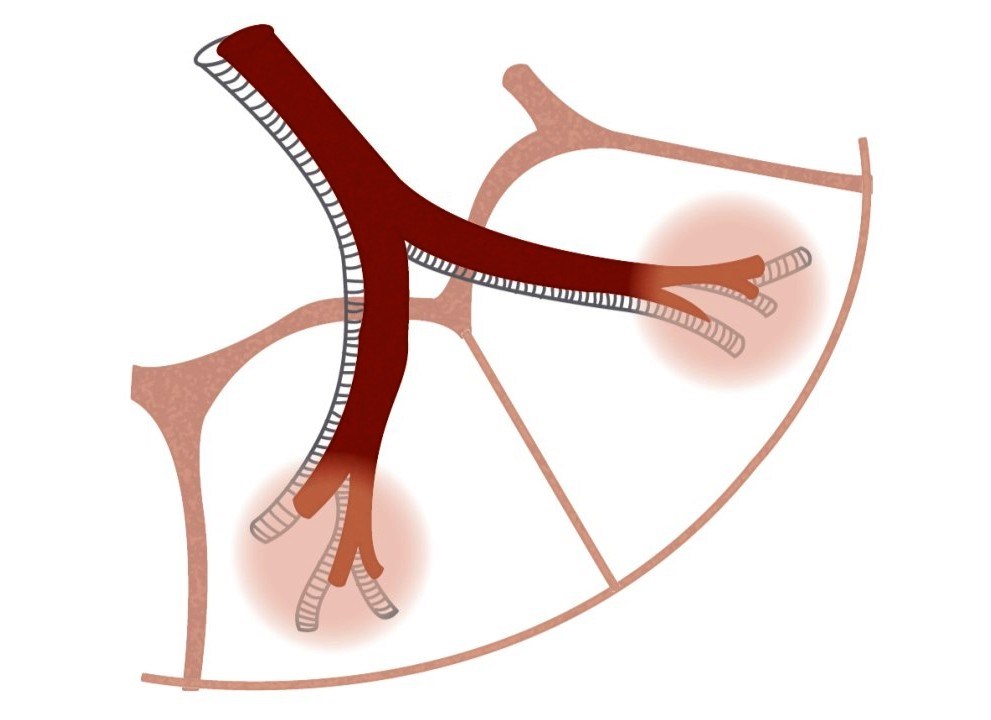
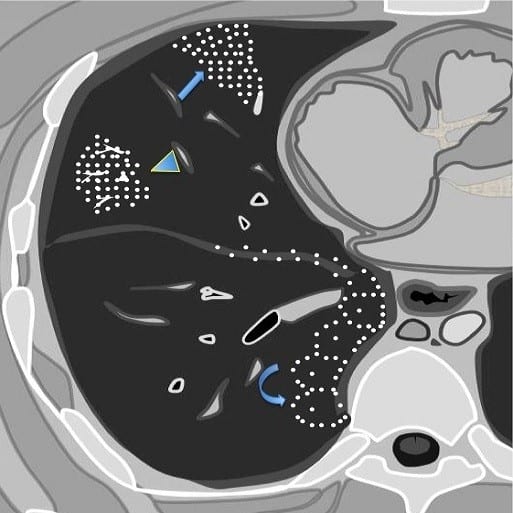
– Tiểu thùy phổi thứ cấp (Secondary pulmonary lobule – SPL) là đơn vị cấu trúc nhỏ nhất của phổi được bao quanh bởi vách mô liên kết.
– Ở phổi người có khoảng 5000 tiểu thùy thứ cấp Miller.
– Hình tháp đa diện, đáy ở ngoại vi, đỉnh hướng về rốn phổi.
– Nó hình thành từ 3-15 chùm phế nang và có đường kính đáy 1-2,5cm.
– Trục của tiểu thùy thứ cấp được tạo thành bởi tiểu phế quản trung tâm tiểu thùy (central bronchiole) và tiểu động mạch trung tâm tiểu thùy (central arteriole).
– Tĩnh mạch và mạch bạch huyết nằm ở ngoại vi của tiểu thùy thứ cấp và nằm trong vách gian tiểu thùy.
– Có 2 hệ bạch huyết:
+ Hệ trung tâm: đi cùng nhánh mạch phế quản và phế quản vào trung tâm tiểu thùy.
+ Hệ ngoại vi: nằm ở vách gian tiểu thùy và dọc theo đường màng phổi.

* Vách gian tiểu thùy
– Vỏ bọc của tiểu thùy phổi thứ cấp, chứa tĩnh mạch phổi và hệ bạch huyết.
– Là vị trí tổn thương hệ bạch huyết ngoại vi: Sarcoid, di căn, phù phổi.
– Nhánh tĩnh mạch phổi: thấy cách bề mặt màng phổi khoảng 1-2cm, cách động mạch trung tâm tiểu thùy 5-10mm.
– Bình thường có thể thấy ở vùng đỉnh trước, dọc theo bờ của màng phổi trung thất
* Trung tâm tiểu thùy
– Là vị trí tổn thương của các bệnh mà đường xâm nhập là đường thở:
+ Viêm phổi quá mẫn.
+ Viêm tiểu phế quản hô hấp.
+ Khí phế thũng trung tâm tiểu thùy.
– Tiểu động mạch: thấy được cách bề mặt màng phổi khoảng 5-10mm, hình chữ Y
– Tiểu phế quản hô hấp: thấy được cách bề mặt màng phổi 30mm
– Tổ chức kẽ quanh phế huyết quản: bình thường không thấy được

* Chùm phế nang
– Là cấu trúc tận của tiểu phế quản, kích thước khoảng 7mm, mỗi chùm phế nang có khoảng 400 phế nang, bình thường không thấy





Tài liệu tham khảo
* Pulmonary Fibrosis A stepwise approach to fibrosis on HRCT – Onno Mets, Lilian Meijboom and Robin Smithuis
* CT signs to differentiate Idiopathic Pulmonary Fibrosis and Connective Tissue Disorders related Usual Interstital Pneumonia – A. AGGARWAL
* How can we differentiate connective tissue disease–associated interstitial lung disease from idiopathic pulmonary fibrosis based on CT findings – K. Boudawara
* Interstitial Pulmonary Fibrosis: How to classify honeycombing/reticular abnormalities without basal predominance in absence of features of inconsistent UIP following ATS 2011 guidelines? – G. Sergiacomi
* 2018 Classification of Idiopathic Pulmonary Fibrosis: impact on diagnostic workflow – A. Ottavianelli
* A better understanding of the HRCT features of Idiopathic Pulmonary Fibrosis using micro-computed tomography – C. Mai, J. A. Verschakelen, S. Willems, S. Verleden, B. Vanaudenaerde, E. Verbeken, W. Wuyts; Leuven/BE
* Imaging features of Idiopathic Pulmonary Fibrosis: A pictorial review – P. Leitão
* Imaging in Idiopathic Pulmonary Fibrosis (IPF) – Review of the Revised International Guidelines and Implications on Management – V. Halai, L. Chen, A. Leandru, A. Wallis; Portsmouth/UK
* Idiopathic pulmonary fibrosis, when things go south: HRCT findings – M. Scutti
* MDCT of patients with advanced stage of Idiopathic Pulmonary Fibrosis – R. Rubtsov
* Idiopathic Pulmonary fibrosis: pictorical review of Fleishner society revised criteria – T. D. Melo
* Idiopathic pulmonary fibrosis (IPF): Semiological findings, differential diagnosis and multidisciplinary approach – C. Botía González
* High-resolution CT of complications of idiopathic fibrotic lung disease – C R Lloyd
* Practical Imaging Interpretation in Patients Suspected of Having Idiopathic Pulmonary Fibrosis: Official Recommendations from the Radiology Working Group of the Pulmonary Fibrosis Foundation – Stephen Hobbs
* Diagnosis of Idiopathic Pulmonary Fibrosis An Official ATS/ERS/JRS/ALAT Clinical Practice Guideline – Ganesh Raghu, Martine Remy-Jardin, Jeffrey L. Myers
* Fibrosing Interstitial Lung Disease A Practical High-Resolution Computed Tomography–based Approach to Diagnosis and Management and a Review of the Literature – Philip A. Hodnett
* The Value of a Multidisciplinary Approach to the Diagnosis of Usual Interstitial Pneumonitis and Idiopathic Pulmonary Fibrosis: Radiology, Pathology, and Clinical Correlation – Jonathan H. Chung and David A. Lynch
* CT in Idiopathic Pulmonary Fibrosis: Diagnosis and Beyond – James F. Gruden
# Cập nhật nội dung bài viết & Case lâm sàng 4/3/2024
# Cập nhật nội dung bài viết & Case lâm sàng 17/2/2024
# Cập nhật nội dung bài viết & Case lâm sàng 30/4/2023
# Cập nhật nội dung bài viết & Case lâm sàng 4/2/2023
# Cập nhật nội dung bài viết & Case lâm sàng 23/2/2022